 Newsletter
 Contacto

Concha López Ginés, miembro del Comité Científico de Fundación QUAES.
Catedrática de Biología Celular, profesora honoraria de la Universitat de València
La fibrosis quística (FQ) es un ejemplo especialmente importante de enfermedad genética en la que el conocimiento molecular ha transformado tanto el diagnóstico como el tratamiento. Es una enfermedad monogénica (está alterado principalmente un solo gen) y multisistémica (afecta a varios órganos o sistemas del organismo), con una incidencia en la población caucásica de 1 caso por cada 2.500–3.500 nacimientos, siendo mucho más infrecuente en la población asiática y africana. En España la incidencia es menor, aproximadamente 1 caso por cada 5.000–6.000 nacimientos.
Esta enfermedad afecta a las células que producen mucosidad, sudor y fluidos digestivos. Estas secreciones, debido a un gen mutado se vuelven pegajosas y espesas. Las secreciones bloquean los conductos, especialmente en los pulmones y el páncreas. Los síntomas pueden variar dependiendo de los órganos afectados y de la gravedad de la afección, y pueden incluir un sabor salado de la piel, tos persistente, infecciones pulmonares frecuentes incluyendo neumonía o bronquitis, sibilancias o falta de aliento, crecimiento deficiente o pérdida de peso y estreñimiento grave, entre otros.
Con el tiempo, la acumulación de moco y las infecciones pueden conducir a daño pulmonar permanente, incluyendo la formación de tejido cicatricial (fibrosis) y quistes en los pulmones. Esta patología presenta un cuadro grave, y sus complicaciones pueden afectar los sistemas respiratorio, digestivo y reproductor, así como otros órganos. Sin embargo, el diagnóstico precoz y el tratamiento adecuado pueden aminorar sus efectos.
La fibrosis quística empeora con el tiempo y requiere cuidados diarios. Actualmente los pacientes suelen tener una mejor calidad de vida que la que tenían las personas con fibrosis quística en décadas anteriores. Las mejoras en los exámenes de detección y los tratamientos se traducen en que las personas con fibrosis quística ahora pueden vivir hasta los 50 años o más, y a algunas se las diagnostica incluso más tarde.
Para diagnosticar la fibrosis quística, los profesionales de atención médica suelen hacer un examen físico, revisar los síntomas y realizar pruebas. Actualmente, en la mayoría de países desarrollados, el diagnóstico se realiza en recién nacidos mediante cribado neonatal. La prueba del sudor continúa siendo hoy la herramienta fundamental para la confirmación del diagnóstico. Los recientes Consensos de la Sociedad Europea de FQ (ECFS)y el americano de la CFF basan el diagnóstico en esta prueba.
Controlar la fibrosis quística es complicado, por lo que es mejor recibir tratamiento en un centro con un equipo interdisciplinario de médicos y otros profesionales de atención médica especializados en la fibrosis quística. Ellos pueden evaluar y tratar la afección. Los tratamientos dependen de los síntomas, e incluyen terapia respiratoria, medicamentos inhalados, suplemento de enzimas pancreáticas, suplementos nutricionales y otros.
Esta enfermedad genética hereditaria está causada por alteraciones en el gen del regulador transmembrana de la fibrosis quística, CFTR (Cystic Fibrosis Transmembrane Conductance Regulator). Es un gen de gran tamaño con 27 exones, localizado en el cromosoma 7 en la región q31.2. El tipo de herencia es autosómica recesiva. Esto significa que una persona debe recibir dos variantes patogénicas, una de cada progenitor, para desarrollar la enfermedad. Cuando ambos padres son portadores de una mutación, en cada embarazo existe el 25 % de probabilidad de que el hijo no herede ninguna de las variantes, el 50 % de probabilidad de que sea portador sano, y el 25 % de probabilidad de que herede las dos variantes y presente fibrosis quística. Estas probabilidades se aplican a cada embarazo de forma independiente.
Las personas con una sola variante suelen ser portadoras sanas. Su carácter autosómico recesivo explica la importancia del estudio de portadores y del consejo genético.
El gen CFTR produce una proteína que funciona principalmente como canal de cloro en las células epiteliales, permitiendo el flujo de este elemento químico a través de la membrana celular. Cuando CFTR está alterado, se modifica el movimiento de cloro, bicarbonato y agua a través de las células. Como consecuencia, las secreciones se vuelven más espesas y difíciles de eliminar. En los pulmones, esto favorece la acumulación de moco y las infecciones respiratorias; en el páncreas puede producir obstrucción de los conductos pancreáticos y problemas en la digestión y absorción de nutrientes.
Se han identificado más de 2000 variantes en CFTR, aunque algunas son mucho más frecuentes que otras. La más conocida es F508del (ΔF508) en la que se produce la pérdida de tres nucleótidos que provoca la eliminación del aminoácido fenilalanina en la posición 508 de la proteína CFTR. Esta es una de las variantes causantes de FQ más frecuentes en poblaciones europeas.
Dado que hay tantas variantes distintas, se han clasificado en 6 tipos, dependiendo del impacto que tienen en la producción de la proteína, y su repercusión clínica. De la clase I a III se denominan clásicas o típicas, y de la IV a la VI, no clásicas o atípicas. Describimos algunas de las mutaciones más frecuentes en cada clase y sus consecuencias:
- Las variantes de la clase I, generan un codón de término prematuro lo que produce una proteína CFTR truncada, no funcional. Representan el 10% de los casos, y las mutaciones más frecuentes son G542X, R553X, W1282X.
- Las variantes de la clase II alteran el procesamiento o el transporte adecuado de la proteína recién sintetizada hacia la membrana celular. Esta clase incluye la mutación que ocasiona un plegamiento incorrecto de CFTR que conduce a su destrucción. Esta es la clase más frecuente, suponen el 80% de los casos. La proteína se produce, pero no llega correctamente a la membrana celular
- Las variantes de la clase III incluyen aquellas en que se ve alterada la regulación del canal. CFTR alcanza la superficie celular, pero su activación está impedida. Por ejemplo, la variante G551D. Suponen el 4%. La proteína CFTR llega a la membrana, pero el canal no se abre correctamente.
- Las variantes de la clase IV dan origen a canales con alteraciones en sus propiedades de conducción. El canal puede ser abierto, pero el paso de iones es más lento, por ejemplo, las variantes R117H, R347P. Su frecuencia es menor del 2%. La proteína CFTR llega a la membrana y es parcialmente funcional, pero transporta menos cloro de lo normal.
- En las variantes de la clase V sólo se ve alterada la cantidad de proteína CFTR en la membrana celular. Se da en estos casos una mezcla de moléculas de ARN mensajero, algunas de las cuales sufren un procesamiento incorrecto y otras son procesadas normalmente. Es muy poco frecuente, un ejemplo es la variante A455E.
- Las variantes de la clase VI conducen a una vida media de la proteína más corta debido a su inestabilidad. Es también muy rara. La proteína llega a la membrana, pero es inestable y se elimina, por ejemplo, la variante Q1412X.
Las clases I, II y IIII suelen producir una pérdida muy importante de función de CFTR, se asocian frecuentemente con enfermedad clásica, insuficiencia pancreática y manifestaciones respiratorias importantes. Las de las clases IV, V y VI suelen conservar más función residual, por lo que pueden asociarse con manifestaciones más leves o con diagnóstico a edades más avanzadas. La clasificación de las variantes de CFTR en diferentes clases permite comprender cómo una alteración genética puede modificar la producción, el procesamiento, la regulación, la conductancia o la estabilidad de la proteína. Pero la clase de mutación no permite predecir por sí sola la gravedad de la enfermedad en una persona. Influyen el genotipo concreto, la combinación de variantes heredadas, otros genes modificadores, infecciones, ambiente y tratamientos.
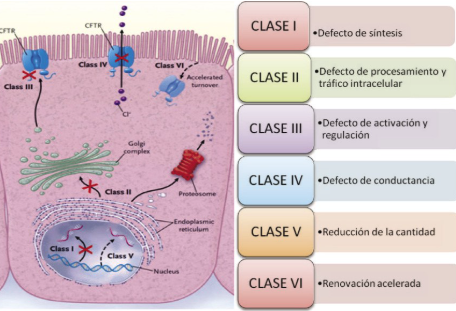
Clases de mutaciones de CFTR. Tomado de Rowe SM, Miller S, Sorscher EJ. Cystic Fibrosis. N Engl J Med. 2005; 352:1992-2001.
El conocimiento de las diferentes alteraciones de CFTR ha permitido desarrollar los denominados moduladores de CFTR. Estos medicamentos actúan sobre determinados defectos de la proteína y no son igualmente eficaces para todas las variantes.
Entre ellos se encuentran los potenciadores, que favorecen la apertura del canal, y los correctores, que ayudan a determinadas proteínas CFTR alteradas a alcanzar y funcionar en la superficie celular.
Los moduladores de CFTR comenzaron a utilizarse en la práctica clínica en 2012, con la aprobación de ivacaftor (KalydecoÒ). Fue un cambio importante porque, por primera vez, un tratamiento actuaba directamente sobre la proteína CFTR defectuosa, en lugar de tratar solamente las consecuencias de la fibrosis quística. A partir de ahí, entre 2015 y 2020, aparecieron las combinaciones de correctores y potenciadores que ampliaron enormemente su aplicación.
Estos moduladores están prescritos fundamentalmente para las variantes de las clases II, III y IV. No sirven para todos los pacientes. Antes de elegir uno hay que conocer las variantes del gen CFTR, la edad, el estado clínico y las posibles interacciones farmacológicas. También es necesario vigilar efectos adversos, incluidos los hepáticos cuando corresponda. Los moduladores CFTR no sustituyen al resto del tratamiento.
Estos fármacos no son efectivos en las variantes de clase I que producen muy poca o ninguna proteína CFTR. Estos casos representan el 10% de la población afectada de fibrosis quística. Por ello, la investigación actual busca tratamientos capaces de actuar también sobre esos pacientes. En estos momentos existen diferentes líneas de investigación en marcha: terapia génica, edición genética, ARN mensajero, nuevos moduladores de CFTR y tratamientos para las complicaciones pulmonares.
La terapia génica consiste en introducir una copia funcional del gen CFTR en las células pulmonares para que produzcan proteína normal. Un ejemplo de un tratamiento en investigación es el denominado 4D-710, una terapia génica experimental que se estudia en adultos con fibrosis quística que no pueden utilizar moduladores o no los toleran.
En las investigaciones sobre terapias basadas en ARN mensajero se proporciona a las células pulmonares instrucciones temporales para fabricar una proteína CFTR funcional. Destaca ARCT-032, un producto administrado por inhalación y en investigación clínica de fase II. Se estudia especialmente como opción para personas que no pueden beneficiarse de los moduladores actuales.
La edición genética CRISPR y el “prime editing” intenta corregir directamente la alteración del ADN responsable de la enfermedad en las células del paciente. Utiliza herramientas moleculares para localizar y modificar secuencias concretas del ADN, y permite introducir correcciones precisas, como pequeños cambios o sustituciones de bases. Se han conseguido resultados en laboratorio, pero todavía hay obstáculos importantes para introducir estas herramientas de forma segura y eficaz en las células pulmonares adecuadas en seres humanos. A fecha de octubre de 2026, la edición genética para la fibrosis quística continúa aún en fase preclínica; no es un tratamiento disponible para pacientes.
Hay más líneas de investigación abiertas. Recientemente una nueva plataforma basada en ARN de transferencia modificado (tARN) permite a las células esquivar señales de parada prematuras, restaurando la producción de proteínas. Este abordaje sería particularmente apropiado para las variantes de clase I. El sistema ha logrado restaurar la producción de proteínas completas en modelos de laboratorio y tejidos humanos de fibrosis quística, y demuestra que es posible rediseñar el tARN para que ignore estas falsas señales de interrupción e inserte el aminoácido correcto, permitiendo que la maquinaria celular complete la fabricación de la proteína original. Estas investigaciones abren una vía prometedora para enfermedades genéticas que, hasta ahora, carecían de opciones de tratamiento.
En conclusión, los avances en genética molecular han permitido comprender mejor los mecanismos responsables de la enfermedad y desarrollar tratamientos dirigidos específicamente a determinadas alteraciones de la proteína CFTR. Este enfoque constituye un ejemplo de medicina de precisión, ya que el tratamiento puede seleccionarse teniendo en cuenta el perfil genético concreto del paciente.
Bibliografía
-Rowe SM, Miller S, Sorscher EJ. Cystic fibrosis.N Engl J Med. 2005 May 12;352(19):1992-2001. doi: 10.1056/NEJMra043184.
-Cutting GR. Cystic fibrosis genetics: from molecular understanding to clinical application. Nature Reviews Genetics. 2015;16:45-56.
-Castellani C, De Boeck K, De Wachter E, et al. ECFS standards of care on CFTR-related disorders: Updated diagnostic criteria. Journal of Cystic Fibrosis. 2022;21(6):908-921. DOI: 10.1016/j.jcf.2022.09.011
-Mall MA, Burgel PR, Castellani C, et al. Cystic fibrosis. Nature Reviews Disease Primers. 2024;10:53.
-Jingan Chen et al. Engineered transfer RNA suppresses nonsense mutations in preclinical models of genetic disease. Science, 2026.
-CFTR2 (Clinical and Functional Translation of CFTR) es actualmente una de las fuentes más útiles para consultar variantes concretas. Permite conocer si una variante se considera causante de fibrosis quística y proporciona información clínica y funcional asociada. La base de datos fue actualizada el 30 de enero de 2026
El pasado jueves 11 de abril tuvo lugar el encuentro de los pacientes de la plataforma “PHLL Pacientes al habla” con Sonia …
Ocho miembros de la Asociación de Miastenia de España harán cinco etapas de la Ruta Jacobea apoyados por la Fundación QUAES ‘Deja …
Un año más desde la Fundación QUAES queremos que los más pequeños sean los protagonistas en nuestra decoración y felicitación navideña. Por …